GROMACSで膜タンパク質のMDを行う(修正中)
イントロ公開・続きはパスワード限定
公開日: 更新日:
教材作成 / 更新
水の通り道であるAQP5を例に、脂質膜を組み立ててGROMACSで動かします。原子が時間とともにどう動くかを計算する方法を、分子動力学シミュレーション(MD)と呼びます。この教材では1 ns(10億分の1秒)の動きを計算します。
-
A〜E.膜なしの複合体を作る
PyMOLでAQP5と化合物の位置を見て、AmberToolsで1つの構造にまとめます。
- できるファイル
complex_amber.pdb
-
F.Packmolで脂質膜と水を入れる
複合体を脂質膜のテンプレートと組み合わせます。枠①
inside boxで膜の上下に水を置きます。- 膜と水が入った構造
packed.pdb
-
G.LEaPで計算箱とイオンを設定する
組み立てた構造に力場を割り当て、枠②
set SYS boxで計算箱を決めてイオンを加えます。- AMBER形式の設定と座標
system.prmtopsystem.inpcrd
-
H.ParmEdでGROMACS形式に変換する
計算に使う座標、分子の情報、位置拘束のファイルを書き出します。
- GROMACSに渡すファイル
system.gro、topol.topposre_solute_*.itp
GROMACSで計算する最小化 → NVT → NPT → MD
使用環境
| 項目 | 使用するもの |
|---|---|
| OSと作業場所 | Windows上のWSL2 / Ubuntu。CursorでLinux側の作業フォルダ ~/aqp5-tutorial を開きます。 |
| MDの実行 | Conda環境 gromacs_env に導入済みのCUDA対応GROMACSとNVIDIA GPUを使います。検証したのはGROMACS 2026.3です。 |
| 前処理 | AmberTools(Packmolを含む)、ParmEd、NumPyを使います。必要に応じて、同じ gromacs_env に追加します。 |
| 構造の表示 | PyMOLを使います。操作画面はMac版PyMOL 3.1で確認しました。 |
| 入力 | 前処理済みのタンパク質 protein.pdb、ドッキングで配置した化合物 ligand.sdf、このAQP5用の膜と水のテンプレート。 |
計算コマンドはCursorのUbuntuターミナルで実行します。PyMOLの操作は、構造を開いたPyMOLのウィンドウで行います。
脂質の膜と水はどこで入る?
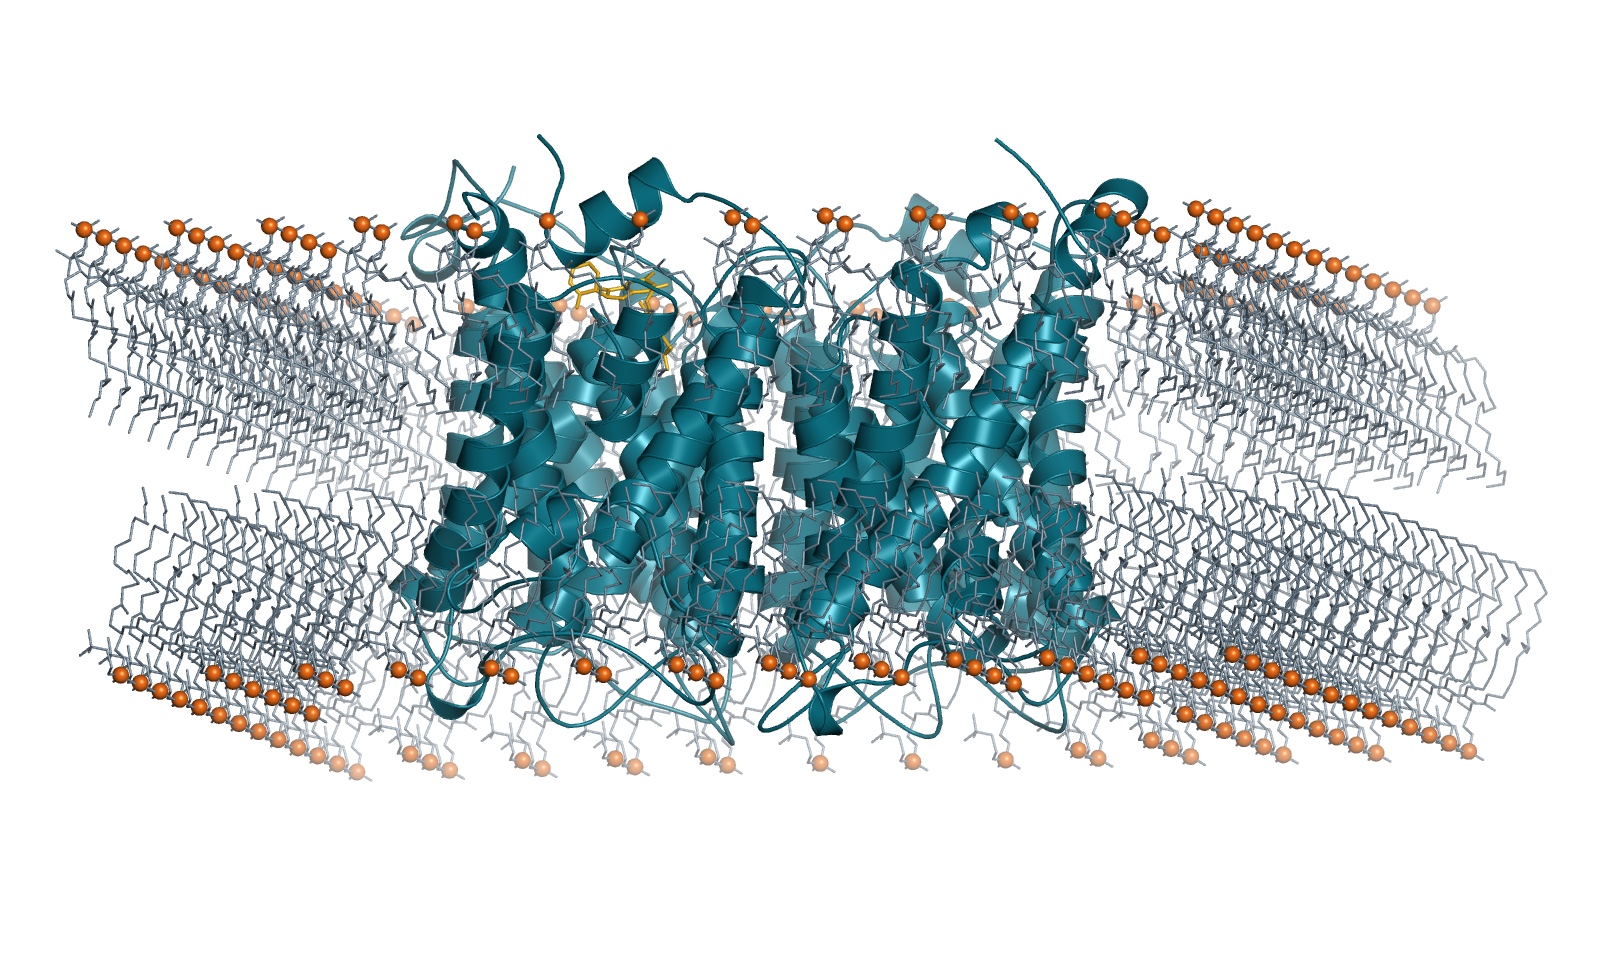
AQP5は4本のタンパク質の鎖が集まった構造です。周りに脂質を二層置き、その上下を水で満たすと、膜の中にある状態をモデルにできます。横から見たとき、脂質の頭部にあるリンが上下二列に並ぶのが目印です。
Packmolで座標を組み立てる
用意した脂質膜のテンプレートに、タンパク質と化合物、水を組み合わせて packed.pdb を作ります。前後の構造をPyMOLで開くと、膜を入れた場所を確認できます。
LEaPで計算箱とイオンを設定する
組み立てた構造に、原子間の力を計算するための設定(力場)と、GROMACSで使う箱の大きさを与えます。イオンを加えたあと、system.gro と topol.top に変換します。
PASSWORD PROTECTED
ここから会員限定
前処理環境の準備から、膜モデルの組み立て、GROMACSの実行、配布ZIPまでをご覧いただけます。
パスワードを入力して続きを読む →一度入力すると、8時間は他の限定記事も再入力なしで閲覧できます。